〜 バッチ効果を劇的に抑える「Mosaic」技術と、1億個のシングルセル摂動データを公開 〜
バーチャル・セル・モデルの成否は「摂動ー応答」データの質と量に依存する
バーチャル・セル・モデルの成否は「摂動ー応答」データの質と量に依存する
細胞がどのようにシグナルを統合し、精密なトランスクリプトーム応答や表現型応答を実行するか、AIを用いた細胞挙動の予測モデルである「バーチャル・セル・モデル(virtural cell model: 以下、VCM)」を構築することは、デジタル細胞生物学の第一歩になります。
信頼に足るVCMを構築するには、遺伝的、化学的、あるいは環境的な摂動を含む多種多様な介入によって細胞の状態(例えば、トランスクリプトームプロファイルによって測定される状態)がどのように変化するかを体系的にマッピングした、大規模かつ定量的なデータセットが必須です。
摂動を用いた測定によって、遺伝子間の因果関係の解明、フィードバック回路の発見、そして代償的経路の特定に役立ち、それによって細胞の挙動や機能を制御する根底にある制御ネットワークを明らかにするデータソースが拡充されます。
現代のハイスループット・プロファイリング技術に基づく摂動データセットは、基本的な生物学的プロセスを高解像度で明らかにする上で強力なツールとなり、ひいてはVCM構築に向けた取り組みを可能にします。
細胞集団における不均一性が、VCM構築に向けた情報基盤構築のボトルネックになっている
これまでの摂動に対する細胞応答のバルク・トランスクリプトーム測定は貴重な知見を提供してきたが、細胞集団内の重要な不均一性を覆い隠してしまう弱点を伴っていました。こうした不均一性は、細胞周期の段階、基礎的な転写プログラム、あるいは遺伝的背景の違いに起因する可能性があり、同一の外部条件下であっても多様な細胞の転帰(アウトカム)をもたらすことがあります。
この不均一性は、scRNA-seqなどのシングルセル解析法を介して、個々の細胞の分子レベルでの特性解析を行うことで解決可能です。scRNA-seqを活用した研究により、低分子化合物による処理からプール型CRISPR遺伝子スクリーニングに至るまで、広範な摂動に対して細胞がどのように応答するかについての理解が深まってきました。さらに、コンビナトリアルscRNA-seqや次世代シーケンシングにおける技術進歩が、スループットとコスト効率を向上させ、数百万細胞規模のデータセットの構築を現実的なものにしています。
こうした進歩にもかかわらず、摂動に焦点を当てた大規模なシングルセルデータセットの利用可能性は、依然として限られています。複数の研究からデータを統合する「アトラス」規模の取り組みが始まっているものの、バッチ効果、プロトコルの不統一、摂動(perturbation)の網羅性の低さといった課題が依然として残っています。
特定の細胞型と摂動の組み合わせにおける観測数が少ないことも、特に注目すべき細胞亜集団において、堅牢なパターンを検出する統計的検出力を制限する要因となっています。
さらに、既存データの大部分は、特定の疾患や創薬の目標に関連した限られた種類の摂動に焦点を当てたものであり、より広範な摂動の全体像については多くの疑問が未解明のままとなっています。
特定の細胞型と摂動の組み合わせにおける観測数が少ないことも、特に注目すべき細胞亜集団において、堅牢なパターンを検出する統計的検出力を制限する要因となっています。
さらに、既存データの大部分は、特定の疾患や創薬の目標に関連した限られた種類の摂動に焦点を当てたものであり、より広範な摂動の全体像については多くの疑問が未解明のままとなっています。
課題解決の第一歩「GENEVAフレームワーク」
- Arc InstituteのHani Goodarzi (UCSF准教授) らの先行研究
- Arc InstituteのHani Goodarzi (UCSF准教授) らの先行研究
今回取り上げているCell誌刊行論文の共同責任者の一人である Arc InstituteのHani Goodarzi博士 (UCSF准教授) は、先行研究において、プールされた多様ながん細胞株において、表現型と分子レベルの測定を組み合わせたマルチプレックス(多重)単一細胞解析を可能にするスケーラブルなフレームワーク「GENEVA」を開発し、in vitroおよびin vivoでの標的療法に対する系統(lineage)や遺伝子型に依存した応答を明らかにし、従来のバルク測定に代わるスケーラブルな手法を提示しました [GENEVAの詳細を本記事文末の補足の項で紹介しています]。
Tahoe Therapeuticsを共同設立したHani GoodarziとJohnny Y博士が率いる同社とArc Institute、UCSF 、およびParse Biosciencesの研究チームは今回、今回、細胞株の数と摂動(perturbation)の種類の双方を効率的に拡大(~10倍)し、数千もの摂動に対する高解像度なトランスクリプトーム・プロファイリングを並列して実施可能にする「Mosaic」プラットフォームを開発・利用しました。[グラフィカルアブストラクトとFigure 1を引用した以下の2つの図を参照 (クリックすると拡大表示されます)]
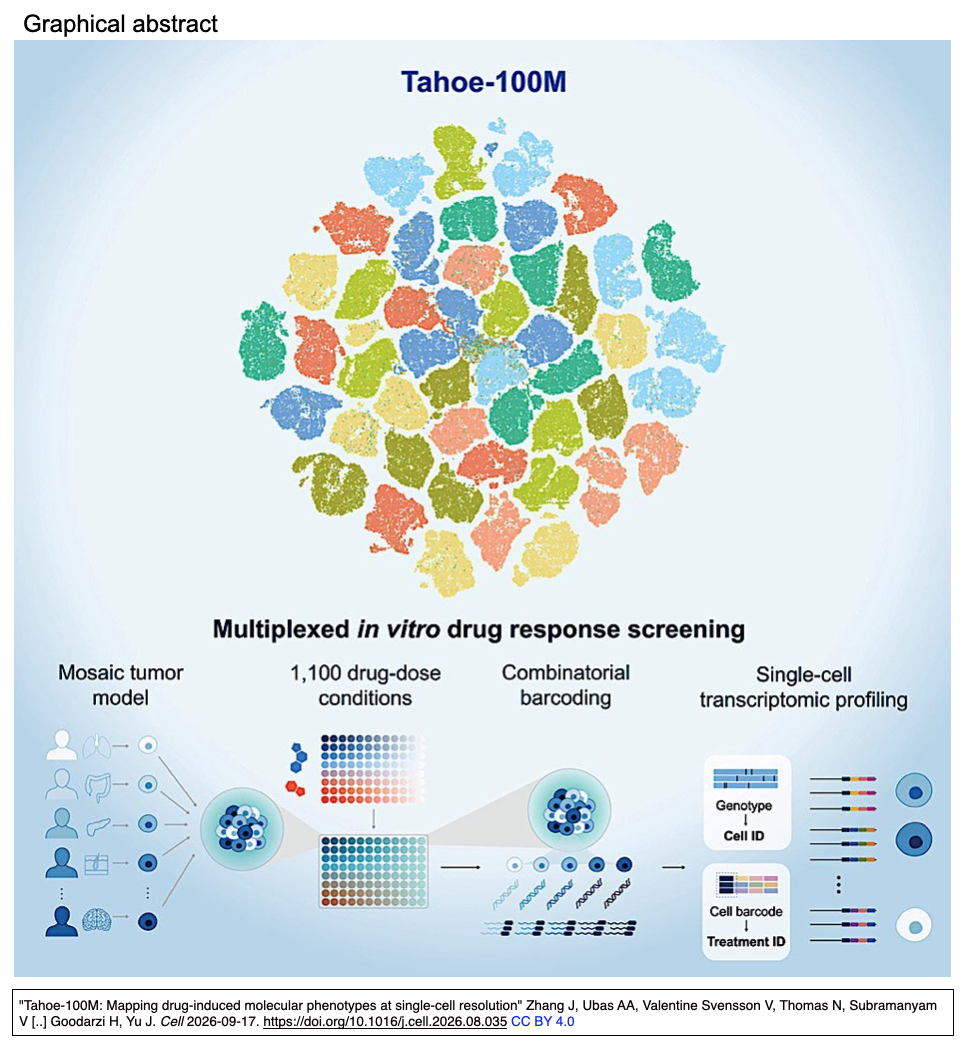
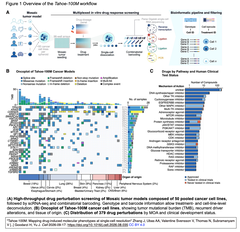
各実験において、遺伝的に異なる数十から数百の異なる細胞モデルを濁液中でバランスよく混合するスフェロイド型の「セル・ビレッジ(cell villages)」を構築し、その後にGenetic Demultiplexing(遺伝的デマルチプレックス:個々の細胞の由来を識別・解析)を行うことで、バッチ効果を大幅に低減しつつ、より大規模な摂動セットへの対応を可能にしました。
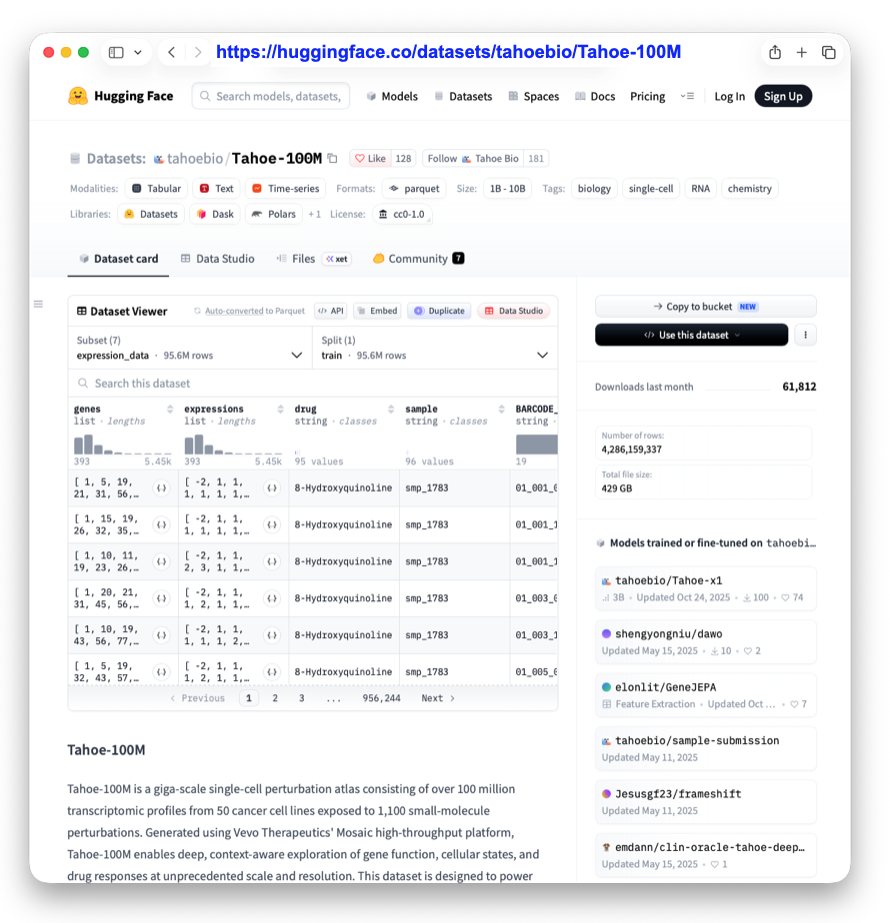 このMosaicを活用し、研究チームは現在公開されている中で最大規模の単一細胞データセット「Tahoe-100M」を構築・公開しました [右図は公開サイトのスクリーンショット]。具体的には、50種類のがん細胞株に対し、様々な用量で1,100種類以上の低分子化合物による摂動を加え、取得された1億個以上の単一細胞トランスクリプトーム・データで構成されています。
Tahoe-100Mは、単なるトランスクリプトーム変化のカタログ化にとどまりません:
- 増殖、細胞毒性、系統特異的な脆弱性、細胞周期の変化といった細胞表現型を体系的に定量化します。
- 集団レベルでのトランスクリプトームの不均一性を捉え、薬剤応答が細胞を異なる運命へと導くのか、あるいは収束的な状態へと導くのかを明らかにします。
- パスウェイに基づくシグネチャー(遺伝子発現パターン)を用いることで、薬剤誘発性の発現プログラムの定義、作用機序の分類、オフターゲット活性の特定、そして薬剤耐性に関連する適応的ストレス応答の解明が可能にします。
- 細胞レベルおよび分子レベルの情報を統合するこの汎用性の高い摂動アトラスは、遺伝子制御、薬剤応答、ネットワーク動態をモデル化する能力を向上させます。
- 具体的には、最近開発された「Stateモデル」[Cell 2026-08-31/09-17] の学習における基盤となりました。
- 2025年に開催された第1回「Virtual Cell Challenge」における学習用コーパスの中核的な構成要素としても利用されました。
[*] 「Historic day for builders in bio: We have open-sourced Tahoe-100M, largest single-cell atlas ever—by a wide margin. This is a huge leap forward for AI models of cells & drug discovery」Tahoe Team. Tahoe News 2025-02-25. https://www.tahoebio.ai/news/open-sourcing-tahoe-100m
研究チームは、Tahoe-100Mが今後、細胞の挙動に関するコンテキストを理解するAIモデル(VCM)の開発を促進し、最終的には、遺伝子機能、制御ネットワーク、および環境シグナルによるそれらの変調について、研究コミュニティがより深い知見を得られるようになる日が来ることを期待しています。
出 典
研究チームは、Tahoe-100Mが今後、細胞の挙動に関するコンテキストを理解するAIモデル(VCM)の開発を促進し、最終的には、遺伝子機能、制御ネットワーク、および環境シグナルによるそれらの変調について、研究コミュニティがより深い知見を得られるようになる日が来ることを期待しています。
出 典
"Tahoe-100M: Mapping drug-induced molecular phenotypes at single-cell resolution" Jesse Zhang(1,5), Airol A. Ubas(1,5), Valentine Svensson(1,5), Nicole Thomas(1,5), Vishvak Subramanyam(2,5) [..] Hani Goodarzi(1,2,4,6,7), Johnny Yu(1,6). Cell 2026-09-17. https://doi.org/10.1016/j.cell.2026.08.035
- Tahoe Therapeutics, South San Francisco, CA, United States of America
- Arc Institute, Palo Alto, CA, United States of America
- Parse Biosciences, Seattle, WA, United States of America
- Department of Biochemistry and Biophysics, University of California, San Francisco, San Francisco, CA, United States of America
- These authors contributed equally
- Corresponding authors
- Lead contact
補足:GENEVAプラットフォーム
[出典] "The GENEVA platform models tumor mosaicism to reveal variations of responses to KRAS inhibitors and identify improved drug combinations"Johnny X. Yu, Jung Min Suh [..] Hani Goodarzi. Nat Cancer 2026-02-24/Mar. https://pubmed.ncbi.nlm.nih.gov/41735640/
腫瘍のモザイク性をモデル化し、KRAS阻害剤に対する反応の多様性を明らかにするとともに、より有効な薬剤の組み合わせを特定
- がん治療薬候補が臨床的に成功するかどうかは、多様な個体において有効性が発揮されるかどうかにかかっています。
- しかし、異種移植モデルは規模の拡大が困難であるため、現在利用可能な生体内(in vivo)前臨床モデルは限られています。
Arc InstituteのHani Goodarzi博士(UCSF准教授)が率いる研究チームは、こうした制約を克服するため、薬剤投与に対する反応を単一細胞レベルの解像度で測定可能な、拡張性の高いプラットフォーム「GENEVA(GENetically diverse and Endogenously controlled phenotypic Variation Assay )」を開発しました。 - GENEVAは、患者由来細胞株やがん細胞株を混合して三次元培養や異種移植モデルを構築することで、がんの遺伝的多様性をモデル化します。これにより、単一の実験系で幅広い遺伝的背景を持つ細胞群の薬剤反応を解析することが可能になります。
- 研究チームはGENEVAを用いてKRAS-G12C阻害剤の解析を行い、さらに、CRISPRiスクリーンによる検証実験も行って、KRAS阻害後の細胞死にはミトコンドリアの活性化が重要な役割を果たす一方、上皮間葉転換(EMT)が主要な耐性メカニズムであることを明らかにしました。
- これらの知見は、治療標的の特定や併用療法の最適化におけるGENEVAの有用性を示すものであり、前臨床がんモデルと実際の患者の治療成績との間のギャップを埋める可能性を秘めています。


コメント